同心共筑,同行共赢,在这里您将了解先导最新的进展和活动
一、概述
部分药物由于含有可能导致毒性的亚结构,例如含氮芳香烃等,进入体内后由细胞色素P450氧化酶转化为反应性活性代谢物或中间体,活性代谢物或中间体在肝脏中被谷胱甘肽(GSH)捕获而结合生成共价化合物(Drug-GSH Conjugate)失去活性,从而降低肝毒性;但当大剂量及长期服用此类药物时,肝脏中的谷胱甘肽被大量消耗,活性毒性代谢物或中间体与体内巯基等亲核基团反应,形成共价加成物导致肝毒性。毒性机理包括反应性代谢、基因诱导、致突变、氧化应激和自身免疫反应等。反应性代谢物或中间体可能是亲电物质,能够快速与内源性亲核物质(如蛋白、DNA)共价结合,可能引起DNA突变,进而导致癌变。因此,通过体外孵育实验模拟体内代谢研究,鉴定药物分子或其活性代谢物、代谢中间体与GSH能否形成共价加成物,是减少动物使用,降低研发成本,评估药物分子化学活性和形成潜在毒性或免疫原性等的重要手段之一。
体外实验中,在肝微粒体或肝细胞的孵育体系中加入GSH来捕获反应性代谢物或中间体,采用高分辨质谱法(HRMS)和液相色谱质谱法(LCMS/MS)技术,鉴别GSH结合物,进一步推断化合物分子的代谢软点,评估先导化合物系列的优先次序,并指导其结构优化的方向以降低毒性反应。
成都先导选用氯氮平、双氯酚酸、阿法替尼、依鲁替尼等阳参分子,建立了两种体外GSH反应模型:一种是药物分子经CYP酶代谢产生的反应性代谢物或中间体与GSH结合的酶促结合模型,另一种是药物分子和GSH化学结合模型。两种模型的实验结果均与参考文献一致,提示本模型可以用于预估化合物分子的GSH结合反应和评估其毒理学安全性。
此外,本方法还探索GSH酶促和非酶促条件下与环肽类化合物Rofapitide tetraxetan(FAP-2286)、线性肽(Peptide 267)结合情况,暂未发现与GSH有明显结合的产物或和相关代谢物的结合产物。
二、 反应性代谢产物引起毒性涉及的法规要求
目前,国内外药物监管机构基于安全性的考虑,对药物代谢中的反应性代谢产物鉴定及评估先后发布了行业相关指导原则。
2009年6月,ICH发布了M3(R2)《支持药物进行临床试验和上市的非临床安全性研究指导原则》,建议对于有安全性风险的代谢产物,需根据情况考虑进行非临床安全性评价。
2012年5月,CDE发布了《药物代谢产物安全性试验技术指导原则》,其主要参考了FDA指导原则《Safety testing of drug metabolites》,并兼顾ICH M3 R2中对代谢物的安全性研究要求[1,2,3]。指导原则指出活性代谢产物或中间体可能与治疗靶点受体或其他受体结合,或与其他靶点(如酶、蛋白)相互作用,引起非预期的效应,尤其是当代谢产物仅在人体中形成时,非预期效应会更加强烈,GSH捕获的安全性评价更为重要。
2023年4月,ICH发布的M7(R2)《评估和控制药物中DNA反应性(致突变)杂质以限制潜在致癌风险》是体外GSH捕获试验参考的行业指导原则[4],用于评估含警示结构化合物的反应性,或遗传毒性(DNA加合物)的潜在风险。该指导原则代表了目前国际上对药物代谢产物安全性研究的最新基本要求。
三、 反应性代谢产物的识别
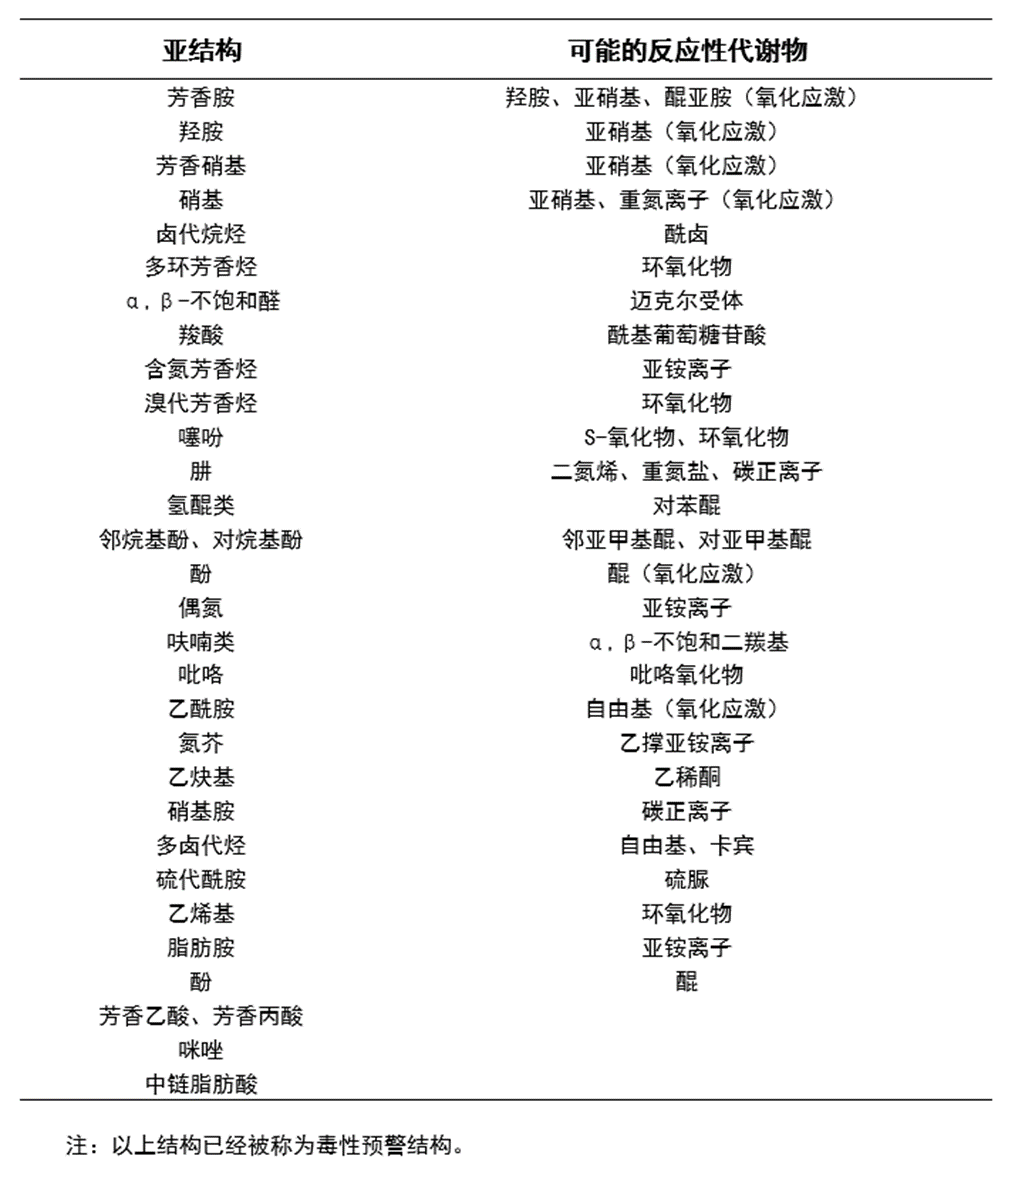
反应性代谢物或中间体化学性质不稳定,采用捕获反应评价其安全性。常用的捕获试剂包括谷胱甘肽、半胱氨酸、N-乙酰半胱氨酸、氨基脲、甲氧胺、氰基阴离子等。其中谷胱甘肽、半胱氨酸、N-乙酰半胱氨酸属于“软”亲核试剂,可用于捕获α,β-不饱羰基、苯醌、苯亚胺、环氧化物等反应性代谢产物;氨基脲、甲氧胺、氰基阴离子属于“硬”亲核试剂,氨基脲、甲氧胺主要用于捕获含有醛基的反应性代谢产物,而氰基阴离子可用于捕获亚胺正离子反应性代谢产物。GSH几乎存在于所有的哺乳动物组织,体外研究可以用肝微粒体和GSH共同孵育并鉴定GSH结合物,以评价药物产生的大部分反应性代谢物。在药物分子中,可能导致毒性的部分亚结构及其可能的反应性代谢物列表如下(表1)。
表1:可能导致毒性的部分亚结构及其可能的反应性代谢物列表[5]
四、 GSH结合模型建立与应用
在先导化合物发现和优化阶段,通过筛查可能的反应性代谢物,可以降低候选药物的代谢活化倾向性,这也是结构优化阶段非常重要的一种优化策略。除此之外,GSH体外结合模型常被用于共价抑制剂药物的研发。
4.1 GSH的酶代谢结合模型及其应用
根据文献报道[6],氯氮平在肝脏中主要通过CYP1A2、CYP3A4等酶代谢,可能生成反应性中间体(如氮氧化物或醌亚胺),这些亲电物种可与GSH结合形成共价加合物,以降低毒性风险;双氯酚酸作为非甾体抗炎药,其代谢可能涉及细胞色素P450酶系催化生成反应性中间体,在肝脏中可被氧化为醌亚胺等亲电性代谢物,这些中间体易与GSH结合形成加合物,从而减少对肝细胞的损伤。成都先导以氯氮平和双氯芬酸为阳性化合物建立GSH的酶代谢结合模型,其GSH的裂解途径[7]如图1:
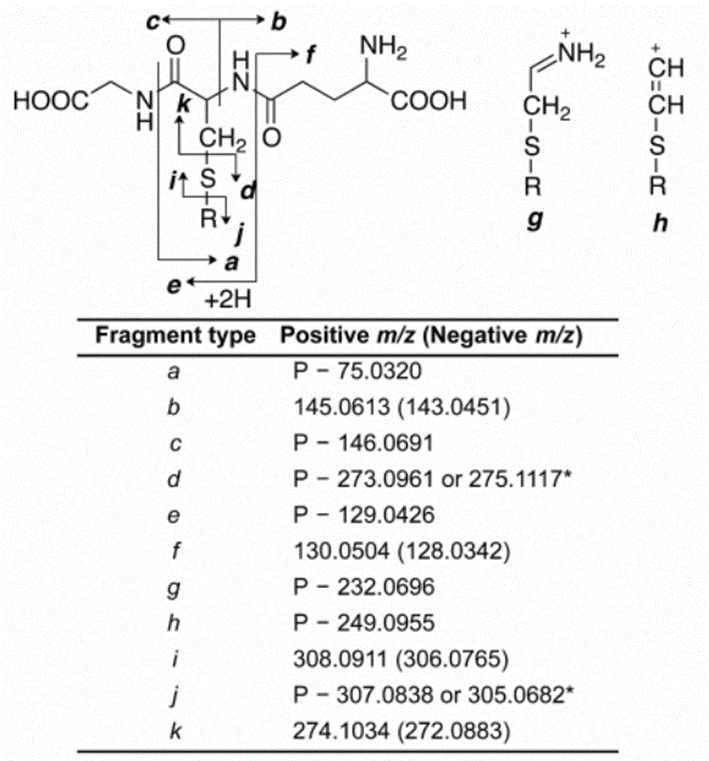
图1:谷胱甘肽的裂解途径
4.1.1 氯氮平
氯氮平是治疗难治性精神分裂症(TRS)的抗精神病药,可用于减轻精神分裂症及分裂情感障碍患者的自杀倾向。在英国,治疗期间出现过严重的中性粒细胞减少等血液学不良反应,这可能和它进入体内主要通过CYP1A2代谢[8],经MPO酶催化生成反应性亚胺离子而产生副作用有关[9]。
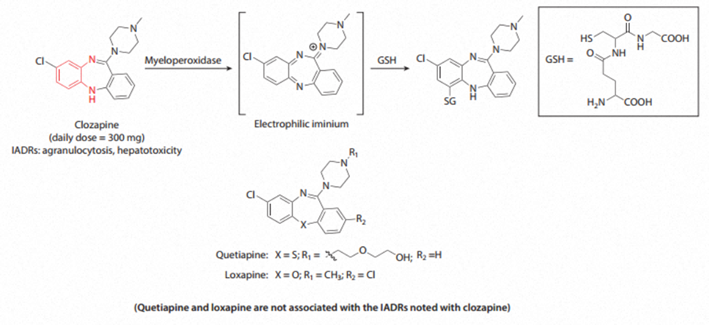
图2:氯氮平代谢活化途径
我们以氯氮平为阳性参考物,谷胱甘肽作为捕获试剂,人肝微粒体作为孵育基质,考察氯氮平在体外孵育体系下(孵育浓度10μM,温度为37ºC,时间为60min)的反应性代谢物。我们采用UPLC-HRMS-PDA分析方法对孵育前后样本进行数据采集和处理,观察到紫外信号较明显的代谢产物峰。这些色谱峰除了GSH结合产物外,还有其他代谢物(如氧化代谢物),通过一级和二级质谱进行结构解析和软点鉴定,最终解析确定了9个主要GSH结合代谢物(见表2),峰面积相对百分比大于5%的主要代谢物有Met4、Met9和Met10,为氯氮平代谢活化产生反应性亚胺离子与谷胱甘肽的结合物,代谢途径见图2,主要代谢物紫外图见图3。同时,对氯氮平的主要代谢软点和代谢途径进行研究,推导其主要代谢类型为氯氮平+GSH-2H和氯氮平+O+GSH-2H,实验检测结果与文献报道结果基本一致。
表2:氯氮平在人肝微粒体孵育体系中反应性代谢物与文献对比结果 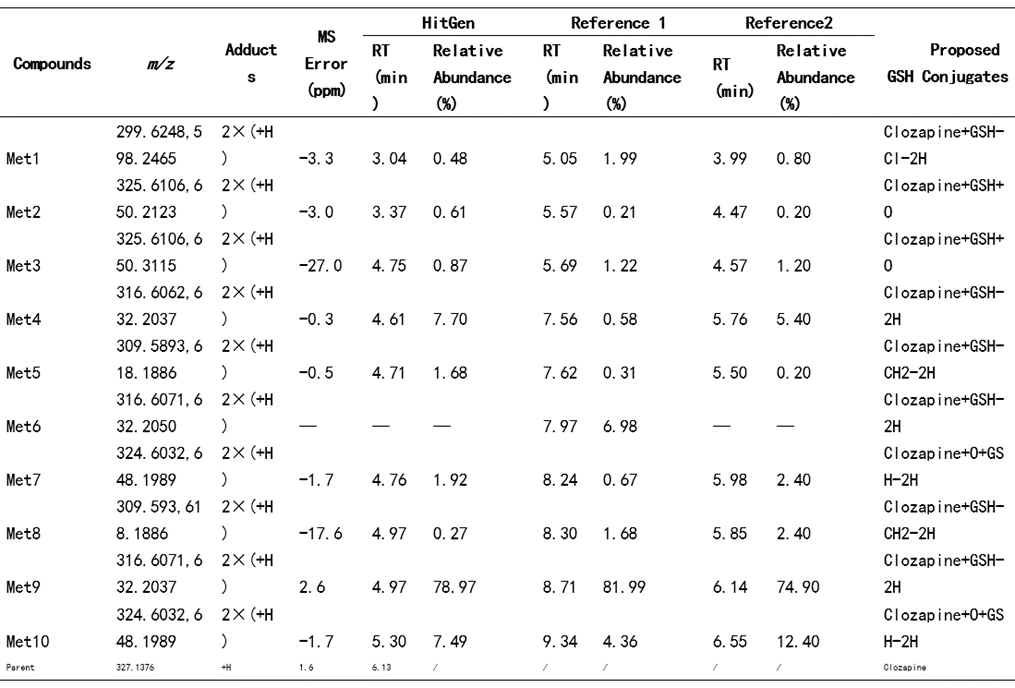
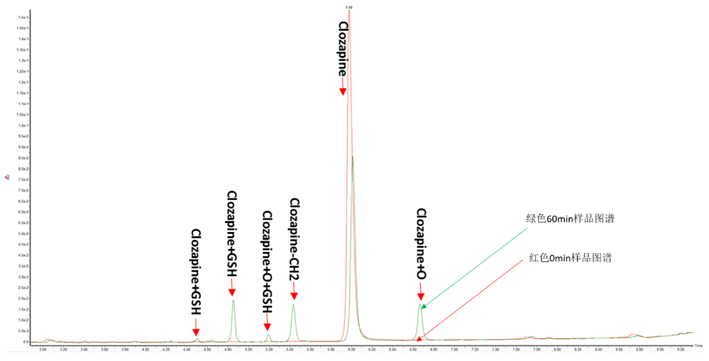
图3:氯氮平人肝微粒体孵育样品的UPLC-UV代谢物谱
4.1.2 双氯芬酸
非甾体抗炎药(NSAIDs)双氯芬酸是一种苯胺衍生物,进入体内经CYP3A4和CYP2C9催化生成芳香羟基化(苯胺氮的对位),分别形成相应的对氨基苯酚代谢物,进一步代谢活化生成反应性醌亚胺离子,进而与GSH发生共价结合[10-11],如图4所示。
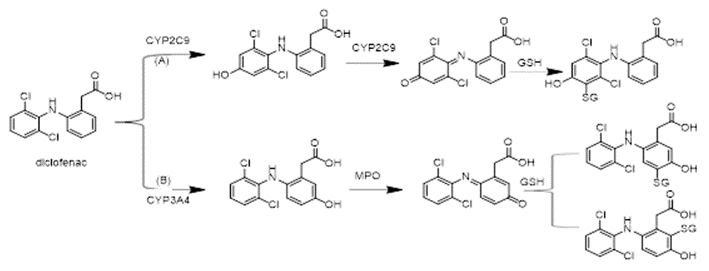
图4:双氯芬酸代谢活化途径
我们以双氯酚酸为阳参,按氯氮平同样的孵育方式,对孵育前后样本进行数据采集和处理,可以观察到7个质谱信号相对百分比大于1%的代谢产物,如图5所示。这些观察到的色谱峰并非都是GSH结合产物(氧化代谢物较明显),通过一级和二级质谱进行结构解析和确认,最终确定7个代谢物,如表3所示。
表3:氯氮平在肝微粒体孵育体系中反应性代谢物检测结果与文献对比 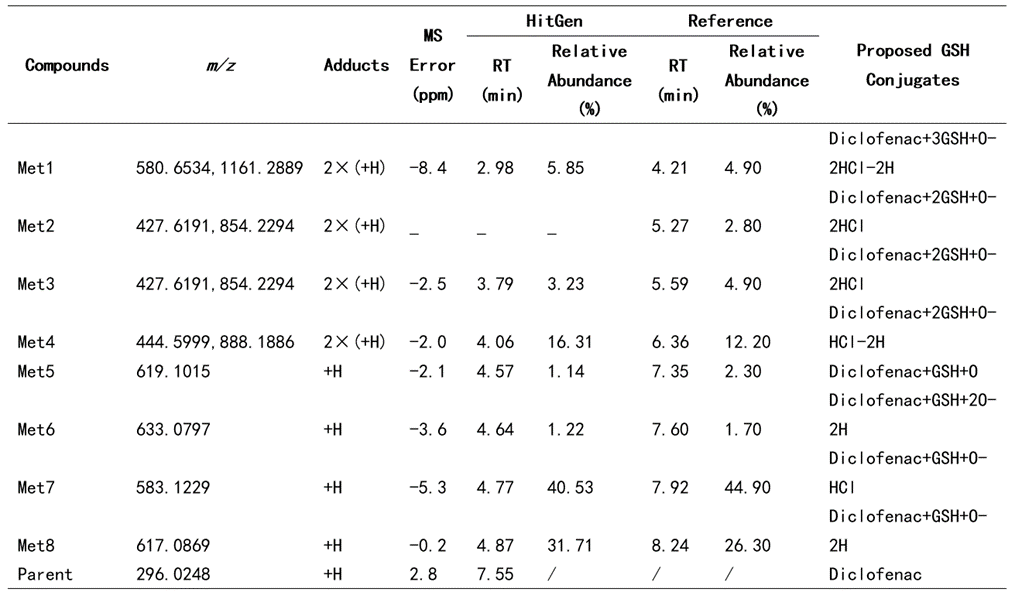
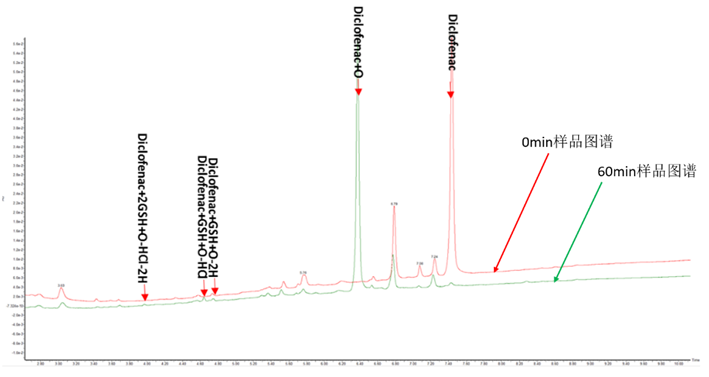
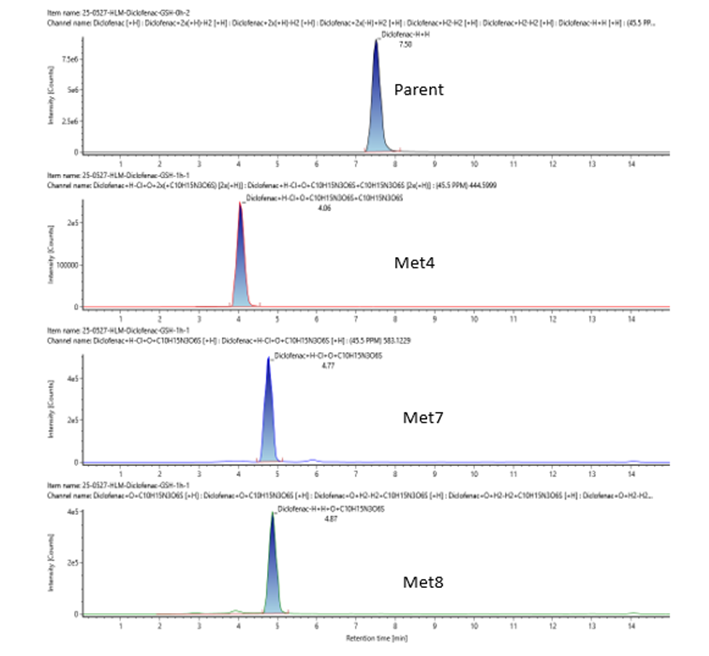
图5:双氯芬酸人肝微粒体孵育样品的UPLC-UV代谢物谱
峰面积相对百分比占比大于5%的主要代谢物有Met4、Met7和Met8,主要是双氯芬酸代谢活化产生反应性醌亚胺离子与GSH的结合物,见图5。我们对双氯芬酸的主要代谢软点和代谢途径进行研究,实验结果显示与文献报道的结果基本一致(表3),这充分展示了成都先导反应性代谢物检测技术平台的准确性和可靠性。
4.1.3 环肽类的酶代谢结合
Rofapitide tetraxetan(FAP-228)是一种强效的、选择性的FAP结合的环肽含乙酰胺结构,可能的反应性代谢物自由基(氧化应激)可以被GSH捕获(结构式见图6)。将Rofapitide tetraxetan与含GSH的人肝微粒体在体外37℃孵育5h后,主要发现一相氧化代谢产物(见图7),未发现与GSH的结合物。Rofapitide tetraxetan在体外人血浆中37℃孵育24h后剩余量大于95%,表明该环肽在人血浆中亦没有明显的代谢物产生[12]。
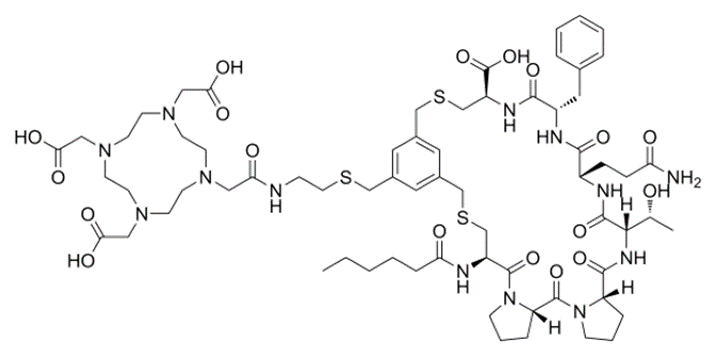
图6:Rofapitide tetraxetan化学结构式
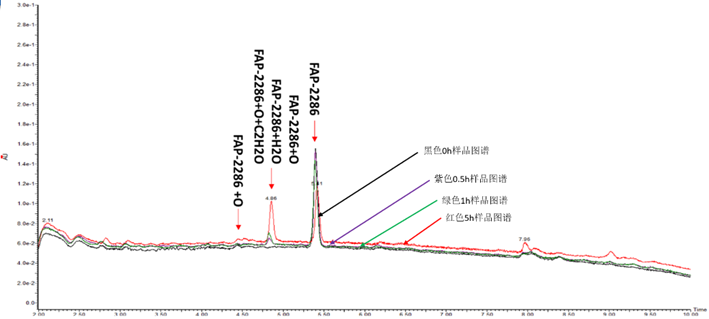
图7:Rofapitide tetraxetan的人肝微粒体孵育样品的UPLC-UV代谢物谱
4.1.4 线性肽类的酶代谢结合
Peptide 267是含有乙炔基亚结构的线性肽,其乙炔基亚结构可能的反应性代谢物乙稀酮可以被GSH捕获,将该肽与人肝微粒体在体外37℃孵育5h,发现Peptide 267有明显的氧化代谢产物,暂未发现与GSH的相关结合物,实验结果见图8.
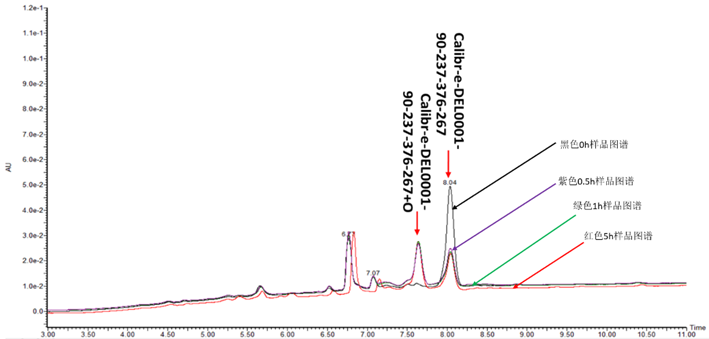
图8:线性肽Peptide 267人肝微粒体孵育不同时间样品的UPLC-UV代谢物谱
4.2 GSH的化学结合模型及其应用
根据文献报道[12],在共价化合物药物研发中,通常利用GSH的巯基活性基团,模拟靶蛋白巯基,研究其与共价化合物的亲和性,即非酶作用下的化学结合能力,从而用于活性化合物的筛选。为了建立和验证GSH体外化学结合模型,我们用阿法替尼(Afatinib)和依鲁替尼(Ibrutinib)作为阳性参考物,建立了GSH化学结合模型,以评估其与靶蛋白的亲和能力。
通过监测不同孵育时间点的化合物原型剩余量和GSH化学结合物的生成量,描绘孵育时间(min)-化合物原型剩余量/GSH化学结合物生成量相对含量(%)曲线图(如图9所示)。化合物原型Afatinib剩余量随时间逐渐降低,GSH化学结合物Afatinib+GSH生成量逐渐升高。孵育60min后,Afatinib剩余量为34.10%,Afatinib+GSH生成量为65.90%,半衰期为38.5min,与GSH结合较为迅速。因其化学反应结合特性,我们发现其母药与结合物的交点与检测时间有一定相关性。孵育60min后,Ibrutinib剩余量为85.85%,Ibrutinib+GSH生成量为14.15%,延长孵育时间至6、24h,剩余量分别为60.44%和15.91%(如图10、图11所示),半衰期为9.24h,与GSH结合较为缓慢。
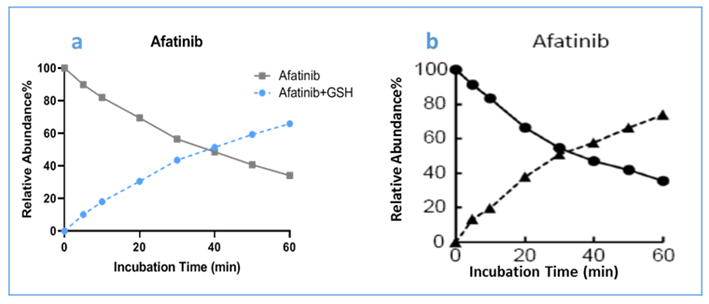
图9:阿法替尼60min孵育过程中Afatinib原型和GSH结合物相对比
a为HitGen检测结果,b为文献[12]检测结果
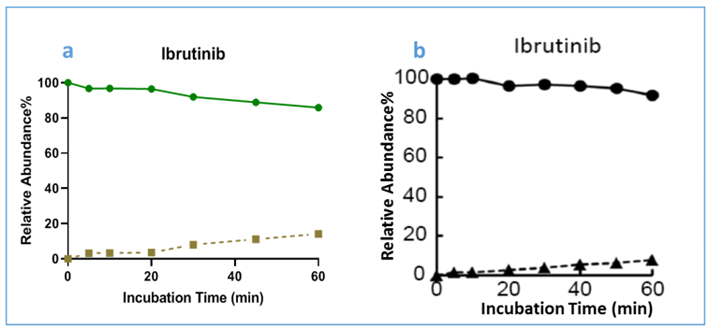
图10:依鲁替尼60min孵育过程中Ibrutinib原型和GSH结合物相对比
a为HitGen检测结果,b为文献[12]检测结果
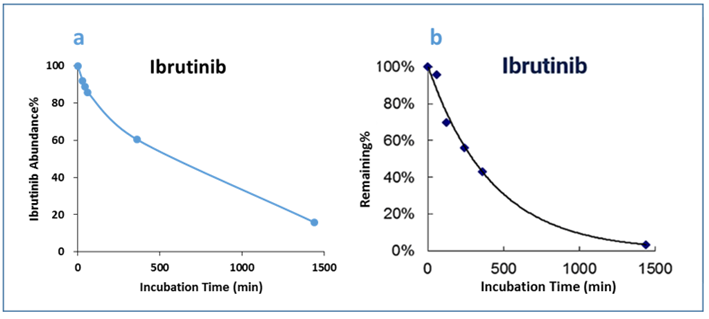
图11:依鲁替尼孵育24h Ibrutinib原型相对比
a为HitGen检测结果,b为其他文献报道检测结果
五、 成都先导一站式服务平台
成都先导已经建立了从靶点验证到临床开发的一站式成药性评价体系,可提供体外生物学、in vitro ADME、DMPK、体内药理药效、non-GLP毒理、CMC开发等试验技术服务,已广泛应用于新药研发项目。公司研发团队拥有丰富的新药研发经验,能够高效助力客户项目新药评价和开发的需求,目前已成功交付了多个国内外客户项目。
参考文献:
[1]CDE《药物代谢产物安全性试验技术指导原则》
[2]FDA Safety Testing of Drug Metabolites
[3]ICH M3 R2《支持药物进行临床试验和上市的非临床安全性研究指导原则》
[4]ICH M7 M7(R2):评估和控制药物中DNA反应性(致突变)杂质以限制潜在致癌风险
[5][美]爱德华•H克恩斯邸力《类药性质:概念、结构设计与方法:从ADME到安全性优化》
[6]Rapid screening and characterization of glutathione-trapped reactive metabolites using a polarity switch-based approach on a high-resolution quadrupole orbitrap mass spectrometer. Analytical and Bioanalytical Chemistry. 2018, 410(5):1595-1606. DOI: 10.1007/s00216-017-0814-8.
[7] Cen Xie, Dafang Zhong, Xiaoyan Chen.A fragmentation-based method for the differentiation of glutathioneconjugates by high-resolution mass spectrometry with electrospray ionization. Analytica Chimica Acta.2013, 788: 89-98. DOI: 10.1016/j.aca.2013.06.022
[8] Matcheri S. Keshavan , Danielle L. Bishop c, Cristinel Coconcea a b, Jeffrey R. Bishop d e Clozapine, an update. Schizophr Res. 2022, 248: 168-170. DOI: 10.1016/j.schres.2022.07.003.
[9] Predicting toxicities of reactive metabolite-positive drug candidates. Annu Rev Pharmacol Toxicol. 2015, 55:35-54. DOI:10.1146/annurev-pharmtox-010814-124720.
[10] On the diversity of oxidative bioactivation reactions on nitrogen-containing xenobiotics. Curr Drug Metab. 2002 Aug;3(4):379-424. DOI: 10.2174/1389200023337360.
[11] Cytochrome P4502C11 is a target of diclofenac covalent binding in rats. Chem Res Toxicol. 1997 Apr;10(4):420-3. DOI: 10.1021/tx960167z.
[12] Yoshihiro Shibata and Masato Chiba. The Role of Extra-hepatic Metabolism in the Pharmacokinetics of Targeted Covalent Inhibitors Afatinib, Ibrutinib, and Neratinib.Drug Metab Dispos. 2015, 43(3): 375-384. DOI: 10.1124/dmd.114.061424.
 川公网安备 51012202000492号