成都先导是DNA编码化合物库技术领域的全球领先者。公司拥有全球已知最大的DNA编码小分子实体化合物库,分子种类超过1.2万亿。
作为最庞大且功能多样的基因家族之一,激酶被公认为是关键的生物信号网络调控因子。在过去的20年中,超过30%的药物开发将激酶作为靶标。截至2024年1月,美国食品药品监督管理局(FDA)已批准了90多种小分子激酶药物,同时大约有200种可口服给药的蛋白激酶抑制剂正处于临床实验阶段。这些化合物对肿瘤和非肿瘤疾病的治疗均产生了重大影响。在FDA批准的小分子激酶药物中(图1 A),超过50种被归类为多靶点药物,占市场上激酶药物的大多数。尽管多靶点方法提供了更广泛的治疗范围,并通过作用于多个相关通路增强了治疗的灵活性和效率,但也存在潜在的缺点,比如由更广的活性谱带来的脱靶效应和毒性风险会使药物的副作用应对及患者护理更加复杂。FDA批准的药物中只有不到40种是单靶点激酶药物,它们作用于如EGFR(表皮生长因子受体)、BTK(布鲁顿酪氨酸激酶)、BCR-ABL(断裂点簇集区-埃布尔森蛋白)等关键激酶靶点,展现了针对特定疾病通路的精确靶向能力,并因其特异性为多种疾病提供了潜在副作用更少的靶向治疗方案。根据Cortellis CCI的数据显示,2023年有15种激酶药物的销售额超过了10亿美元,其中包括2种BCR-ABL抑制剂、3种CDK4/6(周期蛋白依赖性激酶4/6)抑制剂、2种BTK抑制剂、3种JAK(Janus激酶)抑制剂,以及分别靶向于EGFR、BRAF(快速加速性纤维肉瘤B型)、ALK(间变性淋巴瘤激酶)、MET(间质表皮转化因子)、VEGFR(血管内皮生长因子受体)的5种抑制剂(图1B)。销售额最高的三款药物,即Ibrutinib、Palbociclib和Ruxolitinib,都是首创类药物(First-in-Class)。此外,2015年上市的Alectinib已成为治疗ALK阳性非小细胞肺癌的最佳类药物(Best-in-Class);2017年上市的Abemaciclib有望超越Palbociclib,成为治疗ER-/HER2-(雌激素受体阴性/人表皮生长因子受体2阴性)乳腺癌的最佳类药物。
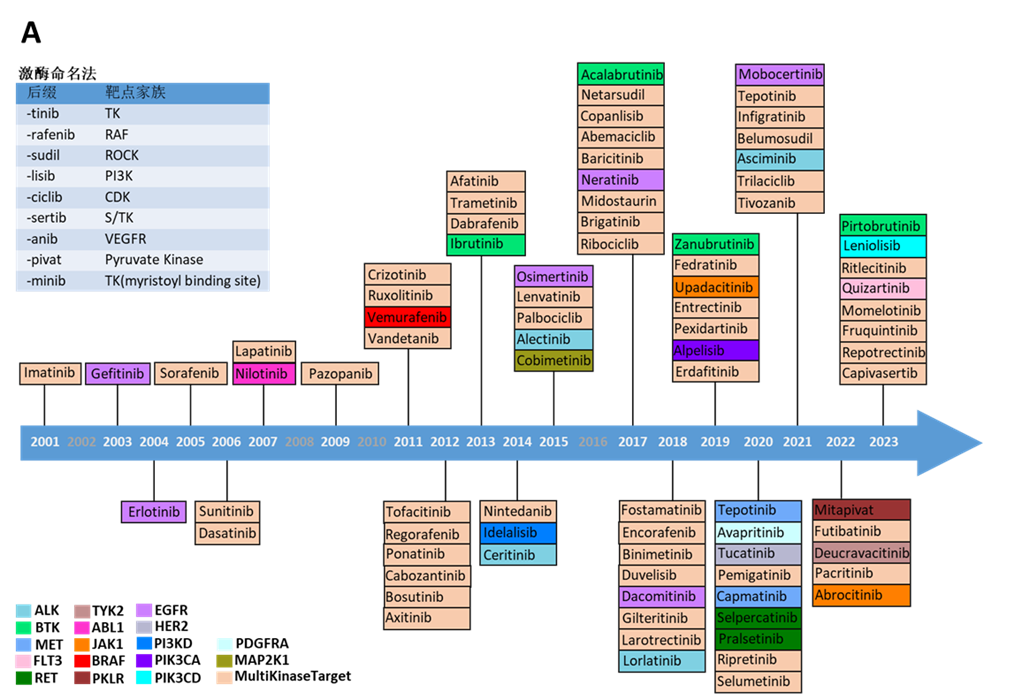
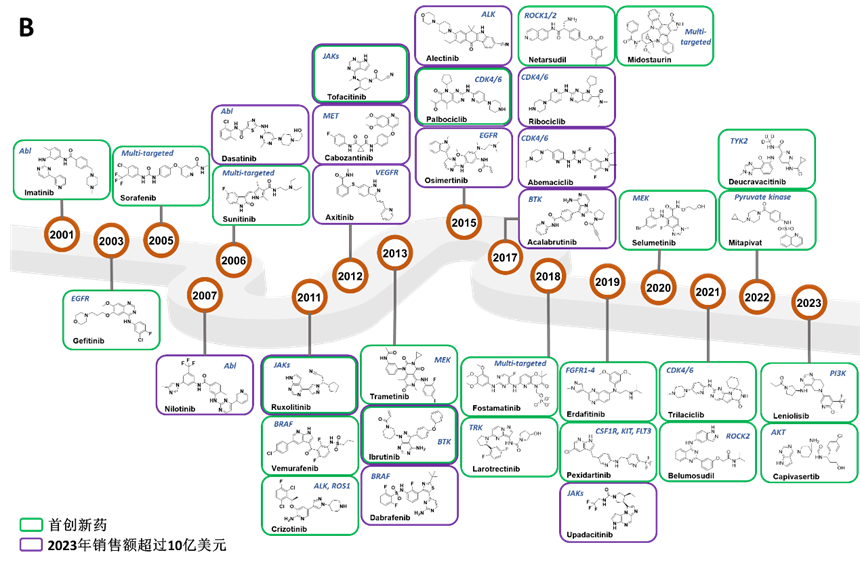
图1,2001年至今FDA批准的激酶药物,A)根据靶点类型归类展示。药物按批准年份排序,其靶点通过不同颜色表示。B)代表性激酶药物结构。首创类药物用绿色框出,2023年销售额超过10亿美元的药物用紫色框出,且标注了主靶点。
激酶抑制剂发现的关键挑战
选择性
由于不同激酶的ATP结合位点结构高度同源,因此实现选择性并规避脱靶相互作用一直是激酶抑制剂设计中的一项重大挑战。虽然同时抑制多种蛋白激酶,通过针对多个靶标可能带来潜在的优势,然而这种策略往往伴随着增加毒性的风险和不期望的副作用。例如,第一代JAK抑制剂(如Tofacitinib、Ruxolitinib、Baricitinib、 Peficitinib和Delgocitinib)是广谱JAK抑制剂,它们与JAK1、JAK2、JAK3和TYK2的相互作用模式相似,都是结合在由残基L881、A906、V938、L959和L1010(基于JAK1编号)组成的疏水口袋中并与铰链区的残基形成氢键(图2A)。这些非选择性抑制剂靶向多种JAK家族激酶并阻断多条相关信号通路,会导致包括感染和贫血在内的严重副作用。不过通过持续研发,目前已批准了几种第二代JAK抑制剂(图2B),它们选择性地抑制JAK家族成员,从而抑制特定疾病相关信号通路,同时保留其他细胞因子的功能。
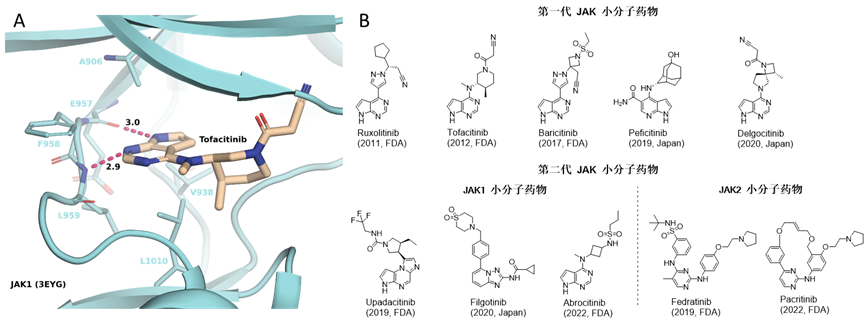
图2,A)Tofacitinib与JAK1的铰链区残基形成两个氢键(PDB:3EYG); B)JAK代表性小分子药物的化学结构。
抗药性
随着激酶突变体的出现,激酶抑制剂的疗效降低,因此新一代的抑制剂研发迫在眉睫。利用下一代测序技术检测驱动突变以及对突变体的结构分析揭示了潜在的药物设计策略。以EGFR为例,第一代和第二代抑制剂已被批准用于非小细胞肺癌的治疗。然而,T790M 突变会增加对 ATP 的亲和力,从而产生抗药性并使抑制剂失效,第一代和第二代抑制剂的失效促使了第三代共价抑制剂的开发,特异性地靶向797位的半胱氨酸(图3)。然而,新的抗性突变体C797S的出现破坏了共价结合。目前,迫切需要能够克服 C797S 突变的第四代EGFR抑制剂,而这种抑制剂仍处于开发阶段。因此,对于发现和开发针对突变体的激酶抑制剂,同时保持对激酶谱良好的选择性,亟需有效的苗头化合物发现工具。
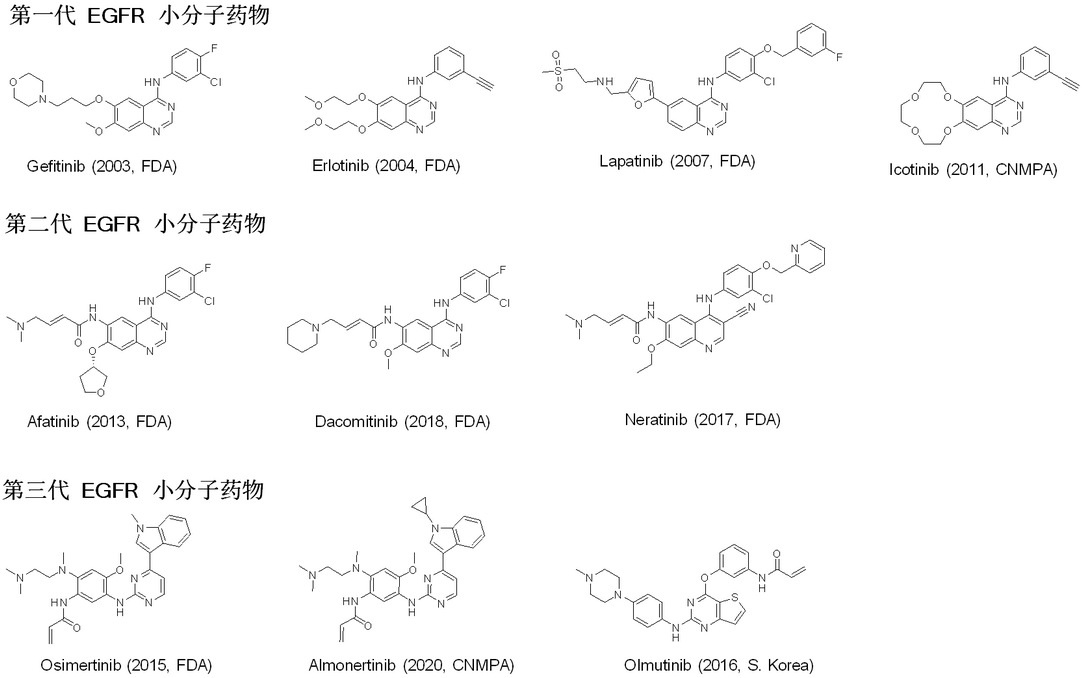
图3,EGFR代表性小分子药物的化学结构。
DNA编码化合物库(DEL) 技术作为一种对筛选靶点结构无特殊要求和预知的方法,能够同时筛选十亿至万亿个不同的分子,能找出与激酶功能域(包括异构位点)有选择性结合的化合物。受体相互作用蛋白激酶1(RIPK1)抑制剂的发现就是一个例子,通过对DEL筛选得到的先导化合物进行小幅优化,候选化合物GSK2982772进入了临床试验阶段(J. Med. Chem. 2017, 60, 4, 1247–1261)(图4)。事实上,通过 DEL 筛选发现激酶抑制剂已经获得了很大的发展,这一点从许多成都先导合作伙伴的激酶抑制剂发现项目中可以得到证明。我们对激酶生物学的全面理解和丰富的筛选数据为发现更多强效选择性激酶抑制剂提供了非常有效的途径。
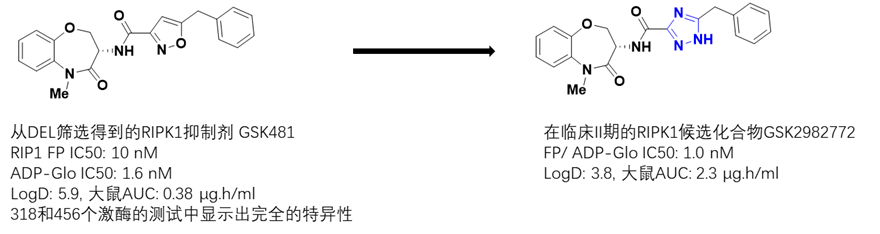
图4,在DEL筛选中发现的RIPK1抑制剂及其向临床候选化合物的优化
“定制化筛选策略”:实现先导化合物的高选择性
DEL 技术的主要优势之一是可以同时进行多个筛选实验。利用我们的“定制化筛选策略”,可以在一开始就确定 DEL 化合物对不同激酶的选择性。例如,一个酪氨酸激酶靶点有多个同族亚型,它们共享一个高度保守的羧基末端激酶结构域和一个相对独特的氨基末端结构域。为了使先导化合物对该特定激酶具有良好的选择性,我们在 DEL 筛选中加入了四个密切相关的激酶(A-D)作为阴性筛选样品。过滤掉所有重叠的结合分子后,就可以选择特定的结合分子进行合成和验证。图5显示了这五个样本的筛选结果和化合物验证,证实了它们具有良好的活性和选择性。
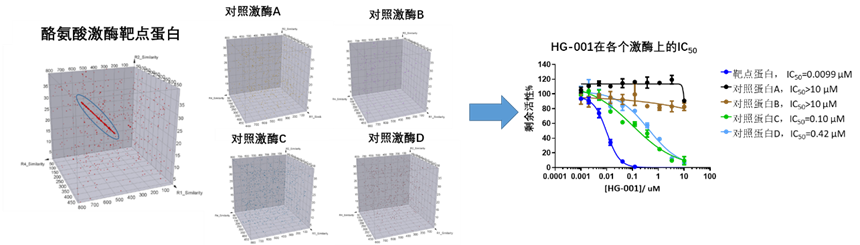
图5,在DEL筛选中包含靶点蛋白与对照蛋白以筛选得到高选择性抑制剂
基于不同MOA(结合机理)和突变体选择性的激酶抑制剂发现
激酶抑制剂作为一类成熟靶点的药物,已被用于治疗各种类型的疾病。当前对于激酶抑制剂研发,独有的 MoA将是新的突破口。有了占据特定口袋的强效工具化合物,我们就能对口袋/结合位点的结合性质进行精确定位(图6A),并在 DEL 筛选过程中,将与 DNA 标签适当连接的工具化合物用作内参化合物,以评估筛选过程中口袋的可及性。此外,通过同时对野生型和突变体蛋白进行筛选且将已知作用机制的工具化合物用于区分可能的结合位点,我们在DEL筛选中也成功鉴定到了突变体选择性的苗头化合物(图6B)。
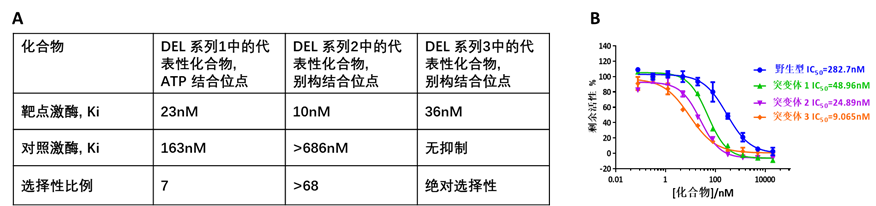
图6,通过DEL筛选快速获得拥有特殊MOA(A)和突变体高选择性(B)的抑制剂
针对不同类型激酶的催化域或调控域筛选策略制定
激酶可根据其磷酸化底物的不同进一步分类,我们也对筛选过的激酶类型进行了总结(图 7A)。无论其亚型如何,几乎所有激酶都具有相似的催化结构域,许多激酶还含有调控结构域。因此,激酶抑制剂发现的一个基本问题是以催化结构域为靶点,还是以调控(非激酶)结构域为靶点。
脂质激酶:脂质激酶与蛋白激酶的内在结构差异为成功获得选择性抑制剂提供了可能。脂质激酶的调节亚基可能含有潜在小分子抑制剂的结合口袋,这为筛选新型激酶抑制剂提供了良机,不仅因为结合口袋的可及性,而且通过避免针对更保守的催化结构域,可使化合物具有更好的选择性。
假激酶:假激酶结构域通常具有与含催化活性的激酶结构域相似的三维结构,这使它们成为 DEL 筛选的潜在目标。占据 ATP 结合位点的竞争性配体可能会导致下游通路中断,而异构配体引入的构象变化也可能阻断下游信号传导和调控,同时,这些配体也可以用于进一步开发成靶向蛋白降解剂。通过关注非催化假激酶结构域,成都先导发现了多个系列的苗头化合物,这些化合物后来被证实能够直接对下游调控通路实现干扰(图 7B)。
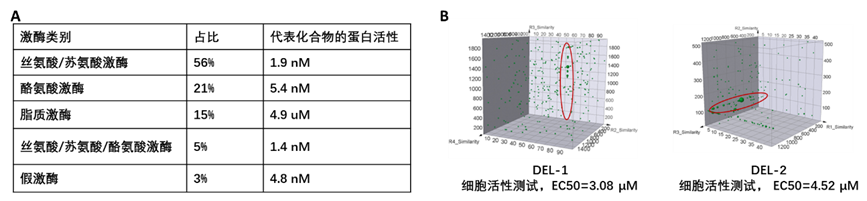
图7,A)成都先导筛选过的激酶类型分布及代表性化合物的活性;B)假激酶筛选实例
成都先导的激酶DEL筛选
全新激酶抑制剂发现的关键在于化合物的有效性、选择性、新颖性和专利性。凭借我们专有的万亿级DEL库、丰富的筛选经验、长期积累的筛选数据,使用成都先导的DEL筛选服务,不仅保证了快速经济的激酶抑制剂发现,也保证了高成功率的筛选结果。
 川公网安备 51012202000492号